Sperling Nội tiết học Nhi khoa, Ấn bản thứ 5 – Biên dịch: Ths.Bs. Lê Đình Sáng
Sperling Pediatric Endocrinology, Fifth Edition
Tác giả: Sperling, Mark A., MD – Nhà xuất bản: Elsevier Inc.
PHẦN III. NỘI TIẾT HỌC TRẺ EM VÀ THANH THIẾU NIÊN
Chương 17. Hội chứng Turner
Philippe Backeljauw; Steven D. Chernausek; Claus Højbjerg Gravholt; Paul Kruszka
Turner Syndrome
Sperling Pediatric Endocrinology, 17, 627-660
Bối cảnh lịch sử
Hội chứng Turner (TS) được định nghĩa là một rối loạn gây ra bởi sự thiếu hoàn toàn hoặc một phần nhiễm sắc thể giới tính thứ hai, có hoặc không có thể khảm dòng tế bào. Tình trạng này cần phải đi kèm với một hoặc nhiều đặc điểm hình thể đặc trưng ở người có kiểu hình nữ, chẳng hạn như tầm vóc thấp hoặc suy buồng trứng nguyên phát. Tên của hội chứng được đặt theo một nghiên cứu công bố năm 1938 của Henry Turner, người đã mô tả bảy phụ nữ có tầm vóc thấp, tình trạng nhi hóa tính dục, màng cổ, đường chân tóc sau gáy thấp, và góc khuỷu tay tăng hay vẹo khuỷu tay ra ngoài (cubitus valgus) (Hình 17.1). Vài năm trước đó (vào năm 1930), nhà di truyền học lâm sàng Otto Ullrich đã độc lập mô tả một bé gái 8 tuổi có tầm vóc thấp, phù bạch huyết ở bàn tay và bàn chân, màng cổ, vòm miệng cao, tai đóng thấp, và một số đặc điểm khác mà ngày nay được công nhận là các dấu hiệu của TS. Ullrich sau đó đã nhận ra rằng bệnh nhân của ông và của Turner có lẽ mắc cùng một bệnh lý. Ông tiếp tục lưu ý đến công trình của Bonnevie, người đã mô tả sự căng phồng ở cổ và các dị tật ở tai, mặt, và mầm chi ở chuột, thứ phát sau sự bóc tách các mô dưới da của bào thai bởi dịch. Ullrich cho rằng tắc nghẽn bạch huyết ở thai nhi có thể gây ra màng cổ và các đặc điểm khác của TS và đề xuất tên gọi Bonnevie-Ullrich để mô tả tập hợp các bất thường này. Những đóng góp của Ullrich đã dẫn đến tên gọi hội chứng Ullrich-Turner, được sử dụng phổ biến hơn ở châu Âu.
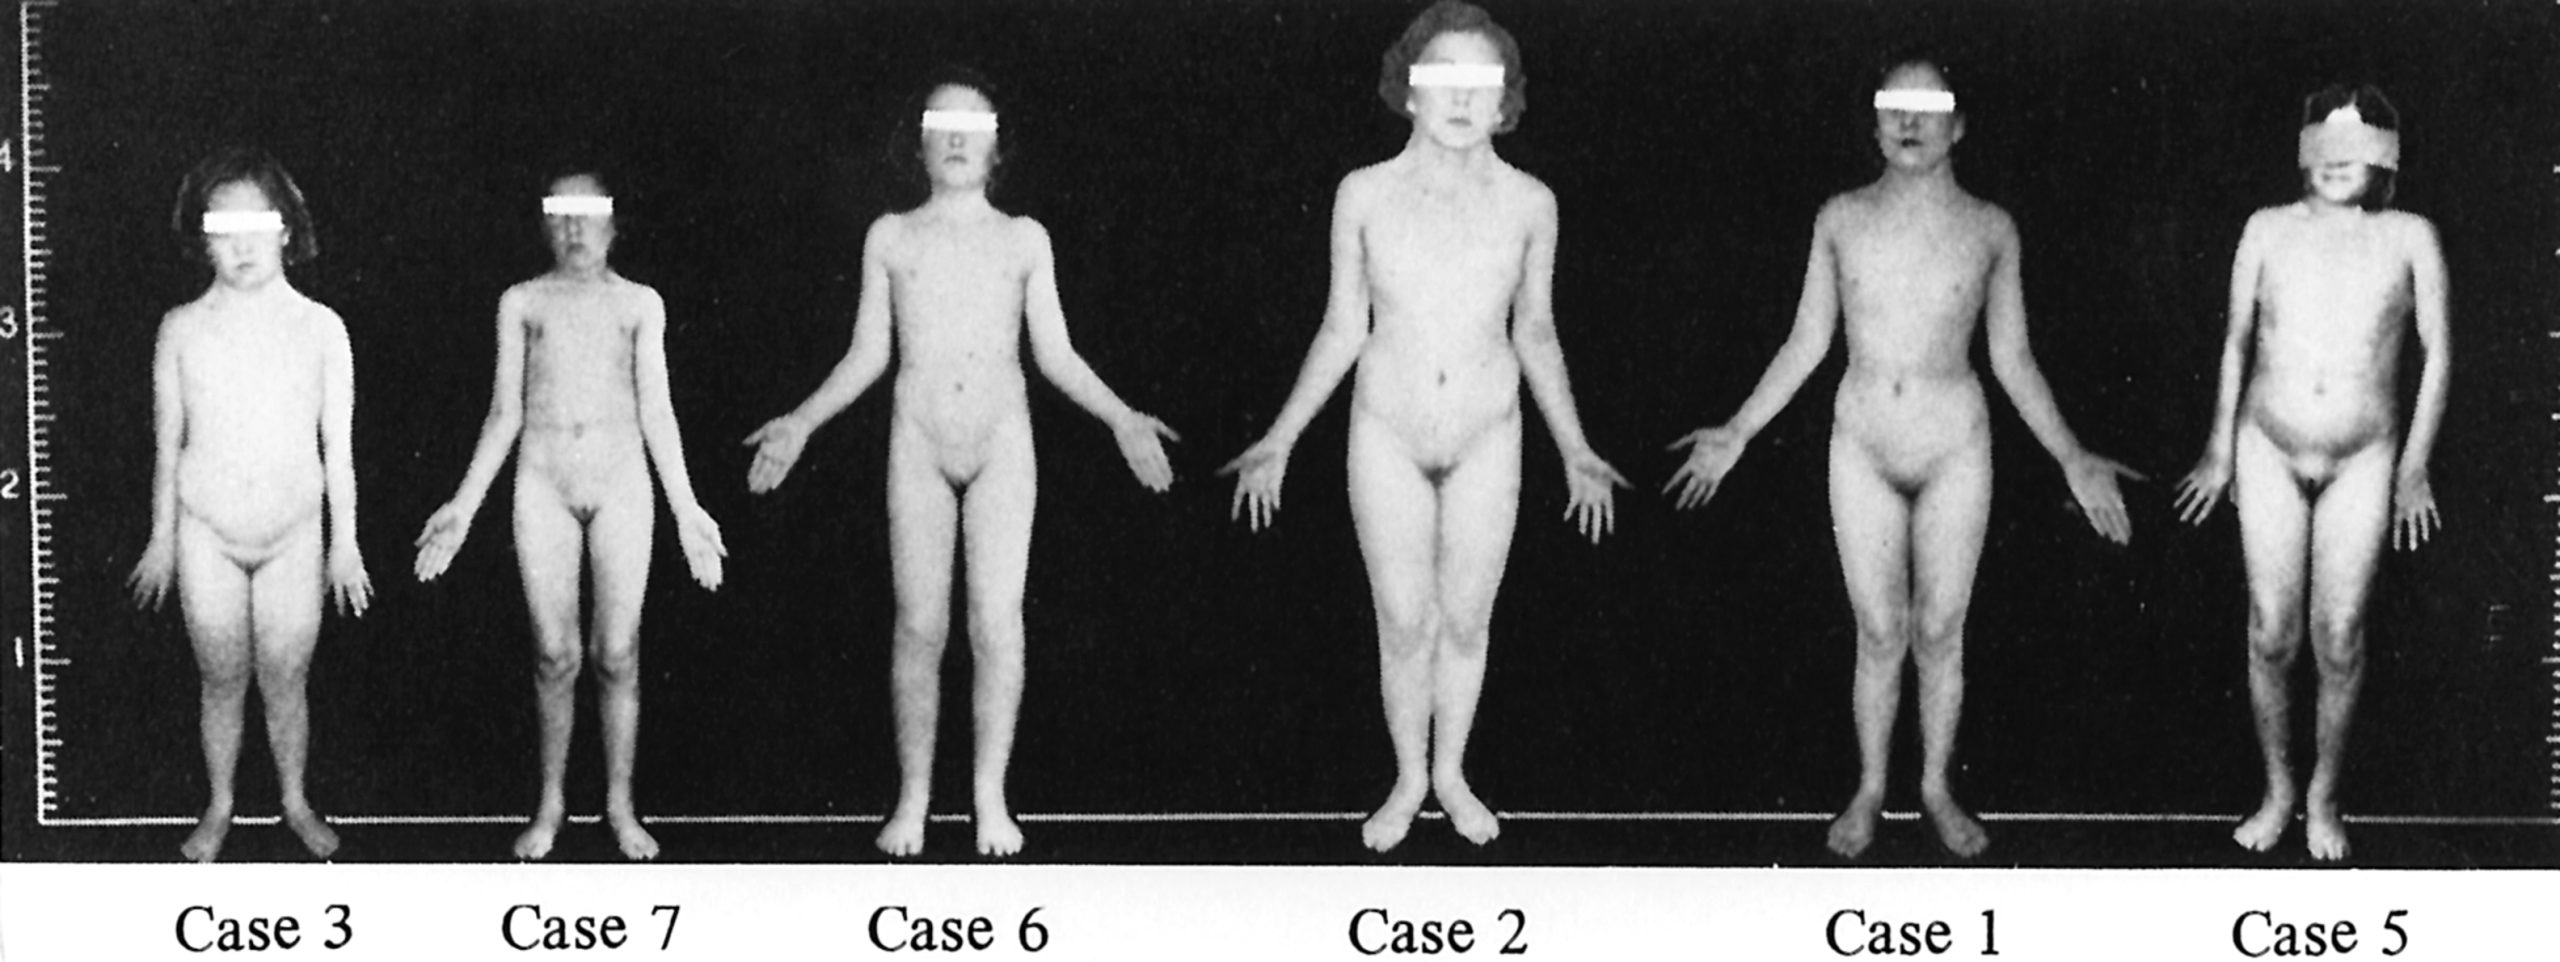
Hình 17.1 Các bệnh nhân được mô tả bởi Bác sĩ Henry Turner. Lưu ý vạch đo chiều cao bên trái cho thấy tầm vóc thấp, mặc dù có sự khác biệt lớn về chiều cao tuyệt đối giữa những người phụ nữ này. Cũng lưu ý rằng không có tình trạng béo phì ở những phụ nữ này được đánh giá vào những năm 1930. (Từ Turner, H. H. (1938). A syndrome of infantilism, congenital webbed neck and cubitus valgus. Endocrinology, 23, 566.)
Các nghiên cứu nội tiết và bệnh học được thực hiện từ những năm 1940 đã cho thấy sự hiện diện của suy buồng trứng nguyên phát ở phụ nữ TS, kèm theo nồng độ gonadotropin tăng, nồng độ estrogen giảm, và buồng trứng “dải”, bao gồm mô liên kết không còn tế bào mầm. Các nghiên cứu ban đầu này cũng mô tả tỷ lệ tăng huyết áp và bệnh lý động mạch chủ cao hơn ở những người TS trẻ tuổi. Mối liên hệ đầu tiên giữa TS và bất thường nhiễm sắc thể giới tính được Polani và cộng sự cung cấp vào năm 1954, khi họ báo cáo về ba phụ nữ mắc TS và hẹp eo động mạch chủ, đồng thời có chất nhiễm sắc giới tính âm tính. Ngay sau đó, những tiến bộ trong việc xác định các nhiễm sắc thể cụ thể bằng phương pháp tế bào di truyền đã tiết lộ rằng TS có liên quan đến sự hiện diện của một nhiễm sắc thể X duy nhất (monosomy X). Những quan sát này đã đánh dấu một sự thay đổi lớn trong nhận thức của chúng ta về vai trò của nhiễm sắc thể giới tính của con người trong việc xác định giới tính, như đã được Opitz và Pallister tổng quan. Họ cũng mô tả sự không đồng nhất đáng kể của các bệnh nhân được xếp vào nhóm loạn sản tuyến sinh dục. Loạn sản (Dysgenesis) và bất sản (agenesis) là những mô tả không chính xác về mô bệnh học buồng trứng của những người mắc TS, vì sự phát triển buồng trứng của thai nhi dường như bình thường ở TS, và sự thoái hóa mô buồng trứng chủ yếu xảy ra vào khoảng thời gian sinh. Mặc dù các tên riêng có nhược điểm, việc chỉ định hội chứng Turner (hoặc Ullrich-Turner) cũng cụ thể hơn là loạn sản tuyến sinh dục.
Di truyền học
Nguồn gốc Nhiễm sắc thể
Năm 1959, TS được liên hệ với monosomy X ở một bé gái 14 tuổi bằng cách sử dụng xét nghiệm nhiễm sắc thể đồ (karyotype) của các tế bào tủy xương được hãm ở kỳ giữa bằng colchicine. Trong một nghiên cứu sau đó trên 307 cá nhân bị loạn sản tuyến sinh dục và bất thường nhiễm sắc thể giới tính, nhánh ngắn của nhiễm sắc thể X đã được xác định là vùng trọng yếu gây ra TS.
Ngày nay, 6 thập kỷ sau lần lập nhiễm sắc thể đồ đầu tiên của TS, các cơ chế phân tử dẫn đến monosomy X và TS vẫn chưa được hiểu hoàn toàn. Dựa trên các thể lệch bội khác, đặc biệt là các thể tam nhiễm, chẳng hạn như hội chứng Down, giả thuyết phổ biến nhất về cơ sở phân tử của TS là một lỗi trong quá trình giảm phân. Nhiễm sắc thể X của mẹ có mặt ở 70% đến 80% cá nhân mắc TS, cho thấy có khuynh hướng lỗi giảm phân ở nam giới. Các nghiên cứu lai tại chỗ phát huỳnh quang (FISH) trong tinh trùng ủng hộ khuynh hướng lỗi giảm phân ở nam giới đối với các nhiễm sắc thể giới tính, vì thể dị bội nhiễm sắc thể thường xảy ra ở 0,1% và thể dị bội nhiễm sắc thể giới tính xảy ra ở 0,27%. Nếu TS thực sự là kết quả của một lỗi trong giảm phân, không giống như các nghiên cứu về thể tam nhiễm, giai đoạn giảm phân góp phần gây ra monosomy X không thể được xác định. Ví dụ, trong hội chứng Down, sự không phân ly được biết là xảy ra trong giảm phân II, khi hai nhiễm sắc thể 21 là tương đồng.
Bên cạnh lỗi trong giảm phân, khả năng khác giải thích monosomy X là sự không phân ly sau hợp tử trong quá trình nguyên phân. Sự không phân ly sau hợp tử là một giả thuyết hấp dẫn vì khoảng một nửa số cá nhân mắc TS là thể khảm. Tuy nhiên, không có dữ liệu thực nghiệm nào ở người để ủng hộ giả thuyết này. Tuy nhiên, có bằng chứng trên mô hình chuột rằng nhiễm sắc thể Y có khuynh hướng không phân ly trong quá trình phân cắt sớm, và nghiên cứu sâu hơn ở người sẽ cung cấp thêm câu trả lời.
Vui lòng đăng nhập để xem toàn bộ nội dung
Tài khoản thành viên cho phép tiếp cận đầy đủ mọi nội dung sẵn có trên website yhoclamsang.net, "Uptodate phiên bản tiếng Việt" cập nhật 24/7, sẵn sàng mọi lúc, mọi nơi.
ĐĂNG NHẬP THÀNH VIÊN
Tiếp tục với tài khoản của bạn
Chỉ cần đăng nhập để tiếp tục đọc đầy đủ bài viết.
 ĐỌC THỬ
 ĐỌC THỬ
 ĐỌC THỬ
 ĐỌC THỬ